课题组
探索电子结构理论、计算材料、催化、动力学与原子尺度机器学习研究团队。可同时使用姓名、机构或研究主题搜索、研究方向筛选和 A–Z 索引。
按课题负责人姓氏的拉丁字母顺序排列;中文姓氏使用拼音。
可搜索中英文姓名、机构和研究主题。
共 55 个课题组
没有符合条件的课题组。请减少关键词或重置筛选。
Ali Alavi
马克斯·普朗克固体研究所
电子结构理论研究部
开发全组态相互作用量子蒙特卡洛、跨关联与多体方法,研究强关联分子和固体。
Jörg Behler
波鸿鲁尔大学
理论化学第二教研室
开发神经网络势与原子尺度模拟方法,研究界面、材料及水溶液。
肖像来源:RUB, Marquard
Timothy Berkelbach
哥伦比亚大学
Berkelbach 课题组
开发耦合簇与量子动力学方法,研究电子激发、光谱和凝聚相材料。
肖像来源:Berkelbach Group
Volker Blum
杜克大学
从头算材料模拟课题组(AIMS)
发展全电子电子结构方法与可扩展软件,研究材料、界面、半导体及分子光谱。
肖像来源:官方个人或团队主页
Jochen Blumberger
伦敦大学学院
计算化学物理课题组
利用量子与经典分子模拟,研究材料及生物分子中的电荷输运、激发态和氧化还原过程。
肖像来源:Blumberger Group
Giuseppe Carleo
洛桑联邦理工学院
计算量子科学实验室
开发神经网络量子态、变分蒙特卡洛与量子算法,研究相互作用量子系统及其动力学。
肖像来源:EPFL
Michele Ceriotti
洛桑联邦理工学院
计算科学与建模实验室(COSMO)
结合统计力学、增强采样与机器学习,模拟原子尺度体系及核量子效应。
肖像来源:官方个人或团队主页
Garnet K. Chan
加州理工学院
Chan 课题组
发展张量网络、量子嵌入与多体模拟方法,研究强关联分子与材料。
肖像来源:官方个人或团队主页
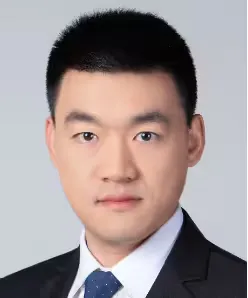
陈基
Ji Chen
北京大学
陈基课题组
发展神经网络量子蒙特卡洛与原子尺度机器学习方法,研究关联电子、水及材料体系。
肖像来源:官方个人或团队主页
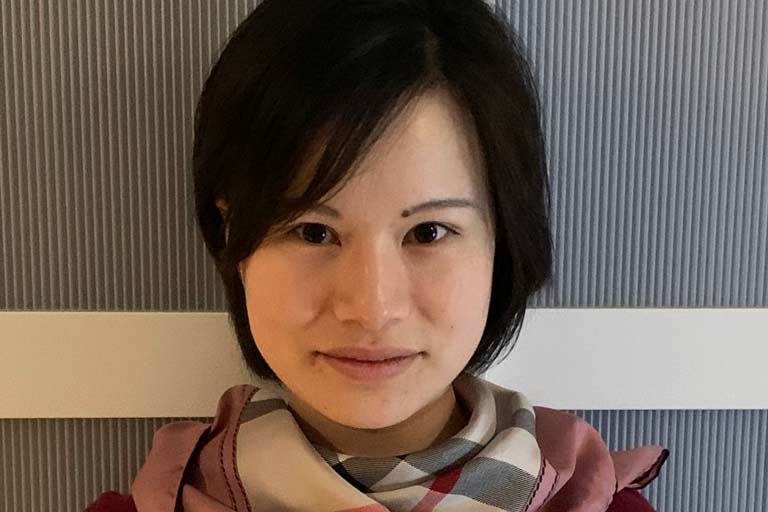
Bingqing Cheng
加利福尼亚大学伯克利分校
Cheng 课题组
结合机器学习势、增强采样和路径积分模拟,预测材料、水溶液及极端条件下物质的性质。
肖像来源:UC Berkeley
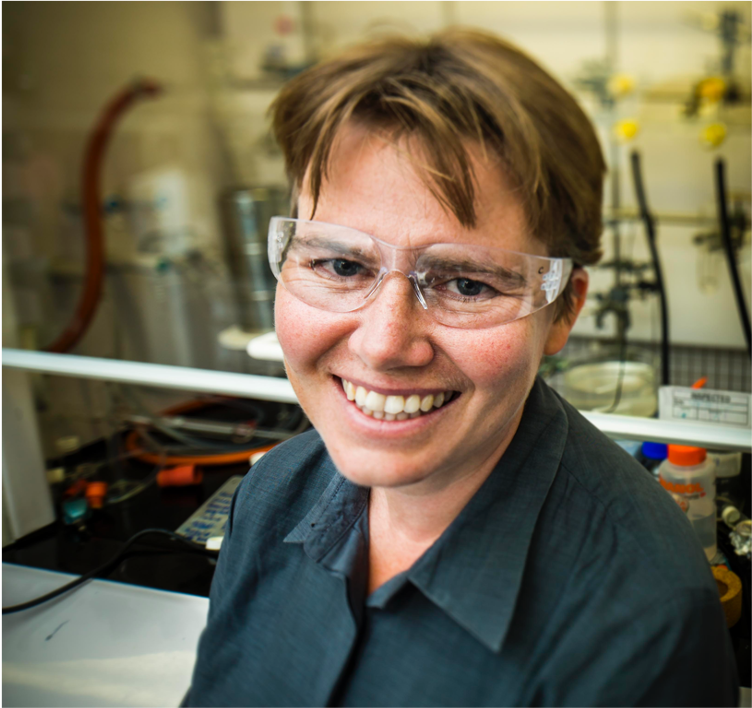
Michelle Coote
弗林德斯大学
Coote 课题组
结合计算化学与实验设计催化剂和合成方法,关注利用电场与光实现化学键活化。
肖像来源:官方个人或团队主页
Clémence Corminboeuf
洛桑联邦理工学院
计算分子设计实验室(LCMD)
结合电子结构理论、机器学习与分子设计,研究均相催化和有机材料。
肖像来源:官方个人或团队主页
Gábor Csányi
剑桥大学
分子建模研究
开发机器学习原子间势、原子尺度基础模型与增强采样方法,研究分子和材料。
Christoph Dellago
维也纳大学
计算统计力学课题组
开发稀有事件采样与机器学习方法,研究相变、成核、界面和纳米材料。
肖像来源:Christoph Dellago
Volker Deringer
牛津大学
Deringer 课题组
结合量子力学与机器学习,研究非晶材料的原子结构、成键及性质。
肖像来源:University of Oxford
Fernanda Duarte
牛津大学
Duarte 计算化学课题组
运用量子化学、分子动力学和机器学习,研究反应机理、酶催化与超分子设计。
肖像来源:官方个人或团队主页
Laura Gagliardi
芝加哥大学
Gagliardi 课题组
发展多参考电子结构方法,结合量子模拟与机器学习,研究催化、分子磁体和可持续能源材料。
肖像来源:官方个人或团队主页
Giulia Galli
芝加哥大学
Galli 课题组
发展材料与分子的预测性量子模拟方法,面向可持续能源、量子技术与微电子应用。
肖像来源:官方个人或团队主页

耿文通
Wentong Geng
浙江师范大学
数字材料量子设计团队
以第一原理计算研究凝聚态与材料物性,关注界面物理及合金的量子设计。
肖像来源:官方个人或团队主页
Debashree Ghosh
印度科学培育协会
DG 课题组
发展激发态与光物质相互作用的电子结构方法,研究张量网络波函数、量子算法与混合 QM/MM 模型。
肖像来源:官方个人或团队主页
Leticia González
维也纳大学
González 课题组
发展电子结构与非绝热动力学方法,模拟光化学过程并研究光控制分子反应。
肖像来源:官方个人或团队主页
Martin Head-Gordon
加州大学伯克利分校
Head-Gordon 课题组
发展电子结构理论与算法,研究电子相关、激发态以及分子相互作用的物理解释。
肖像来源:官方个人或团队主页
胡培君
Peijun Hu
上海科技大学
胡培君计算催化课题组
结合 DFT、微观动力学与机器学习,研究多相催化并设计催化剂及能源材料。
肖像来源:官方个人或团队主页
江俊
Jun Jiang
中国科学技术大学
江俊理论与智能化学课题组
发展多尺度理论化学与人工智能方法,研究电子动力学、光催化及数据驱动的材料发现。
肖像来源:官方个人或团队主页
Boris Kozinsky
哈佛大学
材料智能研究课题组(MIR)
开发第一性原理与机器学习方法,研究能源材料的电子结构、离子输运和催化动力学。
肖像来源:官方个人或团队主页
Anna I. Krylov
南加州大学
Krylov 课题组(iOpenShell)
发展描述电子激发态和开壳层体系的量子化学方法,应用于光谱模拟和量子信息研究。
肖像来源:官方个人或团队主页
李震宇
Zhenyu Li
中国科学技术大学
分子与固体体系计算模拟课题组
以量子化学模拟分子与固体体系,研究电子结构、材料性质及量子计算方法。
肖像来源:官方个人或团队主页
林霖
Lin Lin
加州理工学院
Lin 课题组
发展电子结构与量子多体问题的数值方法,研究量子算法、嵌入方法与神经网络方法。
肖像来源:官方个人或团队主页

刘鹏
Peng Liu
匹兹堡大学
Liu 课题组
运用计算化学研究有机与有机金属反应的机理、反应活性和选择性,并指导催化剂设计。
肖像来源:官方个人或团队主页
刘智攀
Zhi-Pan Liu
复旦大学
刘智攀课题组
发展理论计算方法,研究催化机理与材料设计,并与催化实验相结合。
肖像来源:官方个人或团队主页
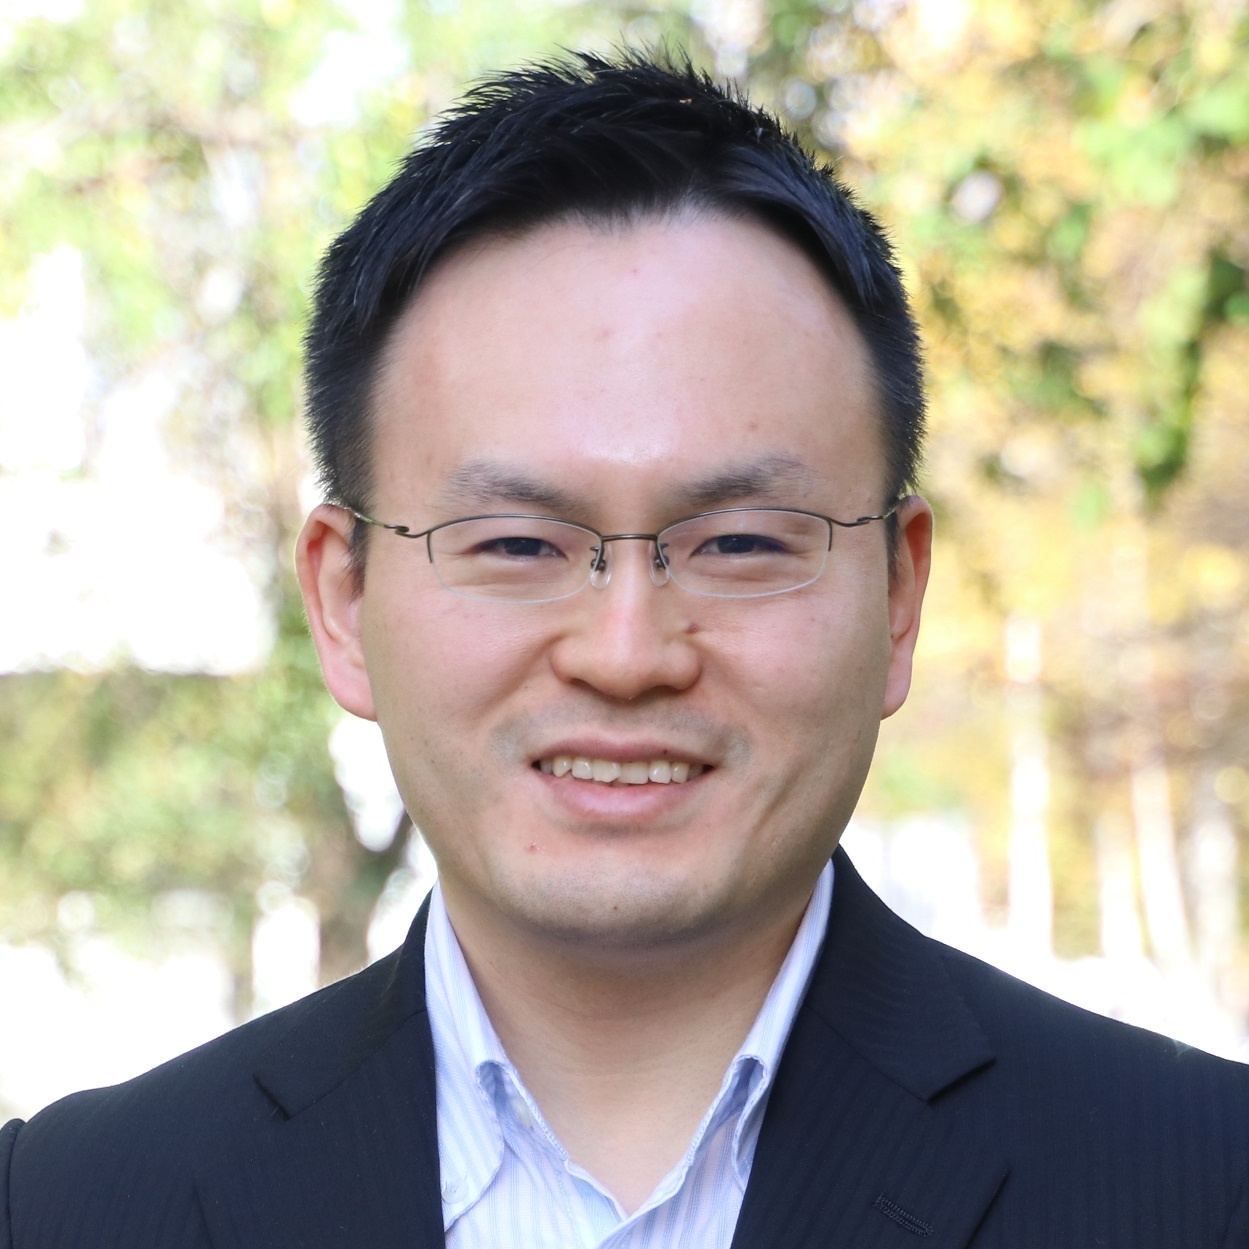
Satoshi Maeda
北海道大学
GRRM / Maeda 课题组
发展包括 AFIR 在内的自动反应路径搜索方法,探索反应机理、过渡态与选择性合成路线。
肖像来源:官方个人或团队主页
Nicola Marzari
洛桑联邦理工学院
材料理论与模拟实验室(THEOS)
运用第一原理电子结构计算、Wannier 函数与开放模拟工作流,理解材料性质并探索新材料。
肖像来源:官方个人或团队主页
Frank Neese
马克斯·普朗克煤炭研究所
分子理论与光谱学研究部门
发展 ORCA 与关联电子结构方法,结合量子化学和光谱学研究催化反应机理。
肖像来源:官方个人或团队主页
Jörg Neugebauer
马克斯·普朗克可持续材料研究所
计算材料设计研究部
结合第一性原理计算、热力学与动力学,研究材料中的缺陷、表面及微观结构。
肖像来源:MPI-SusMat
Shyue Ping Ong
新加坡国立大学
Materialyze.AI 课题组
融合材料理论、数据与人工智能,发展图神经网络和原子间基础势模型,加速材料发现与设计。
肖像来源:官方个人或团队主页
Francesco Paesani
加州大学圣迭戈分校
Paesani 课题组
发展数据驱动的多体势和量子分子模拟方法,研究水、水溶液与复杂分子体系。
肖像来源:官方个人或团队主页
Alfredo Pasquarello
洛桑联邦理工学院
原子尺度模拟研究组
利用密度泛函理论和原子尺度模拟,研究无序材料、原子过程及氧化物与半导体界面。
肖像来源:官方个人或团队主页
Kristin A. Persson
劳伦斯伯克利国家实验室
Persson 课题组
利用原子尺度模拟、高通量计算与材料数据,研究电池电极、电解质及其他能源材料。
肖像来源:官方个人或团队主页
Markus Reiher
苏黎世联邦理工学院
Reiher 课题组
发展第一性原理电子结构算法,研究电子关联、相对论量子化学与分子光谱。
肖像来源:官方个人或团队主页
任新国
Xinguo Ren
中国科学院物理研究所
任新国电子结构研究组
发展电子结构算法、RPA 关联泛函与 GW 激发态方法,用于材料模拟与预测。
肖像来源:官方个人或团队主页
Karsten Reuter
马克斯·普朗克学会弗里茨·哈伯研究所
理论研究部
结合多尺度建模、电子结构计算与机器学习,研究工作条件下的催化剂及能源转化界面。
肖像来源:FHI / J. Lösel
Patrick Rinke
慕尼黑工业大学
人工智能材料科学研究组
发展电子结构与机器学习方法,研究材料、表面、化学及纳米尺度体系。
肖像来源:官方个人或团队主页
Mariana Rossi
剑桥大学
Rossi 课题组
结合密度泛函理论、路径积分模拟与机器学习,研究核量子运动、分子晶体及界面。
肖像来源:官方个人或团队主页

单斌
Bin Shan
华中科技大学
微纳材料设计与制造研究中心
研究微纳尺度材料设计与可控制备、跨尺度模拟,以及催化剂的理性设计。
肖像来源:官方个人或团队主页
Kristian Sommer Thygesen
丹麦技术大学
第一性原理材料研究
发展基态与激发态计算方法,研究二维材料、准粒子、能源材料及计算材料发现。
肖像来源:官方个人或团队主页
Alexandre Tkatchenko
卢森堡大学
理论化学物理课题组
结合物理模型与机器学习,研究分子相互作用及量子化学模型,涉及材料、晶体结构和生物分子动力学。
肖像来源:官方个人或团队主页
Chris G. Van de Walle
加州大学圣巴巴拉分校
计算材料课题组
运用第一原理方法研究半导体、氧化物、界面与点缺陷,包括量子发光中心。
肖像来源:官方个人或团队主页
Lucas K. Wagner
伊利诺伊大学厄巴纳—香槟分校
Wagner 课题组
发展量子蒙特卡罗与有效模型方法,研究材料中的关联电子,并开发开放科学软件。
肖像来源:官方个人或团队主页
吴健
Jian Wu
清华大学
吴健计算凝聚态研究组
利用凝聚态理论与计算预测低维材料的电子结构及电子性质。
肖像来源:官方个人或团队主页
徐昕
Xin Xu
复旦大学
徐昕课题组
发展密度泛函与高效量子化学方法,研究表面化学、分子体系及催化反应机理。
肖像来源:官方个人或团队主页
Weitao Yang
杜克大学
Yang 实验室
发展密度泛函理论与电子结构方法,应用于化学反应和多尺度分子模拟。
肖像来源:官方个人或团队主页
张东辉
Donghui Zhang
中国科学院大连化学物理研究所
张东辉理论反应动力学课题组
发展量子散射、波包方法与高精度势能面,揭示分子反应动力学机制。
肖像来源:官方个人或团队主页

赵健伟
Jianwei Zhao
嘉兴大学
计算化学与电化学工程
主要研究电化学工程、界面电子传递与计算化学。
肖像来源:官方个人或团队主页

赵宇军
Yujun Zhao
华南理工大学
计算物理研究组
主要研究晶体缺陷与掺杂理论、晶体结构搜索,以及过渡金属表面的催化机制。
肖像来源:官方个人或团队主页

邹文利
Wenli Zou
西北大学
电子结构理论团队
从事电子结构理论方法与计算程序开发,研究相对论量子化学及小分子激发态与光谱的高精度模拟。
肖像来源:官方个人或团队主页